Zinit 行业 制药与生命科学

GxP 线两侧的医药采购。

在线内,您选择的供应商决定了质量和 FDA 所需的时间,因为 FDA 已经为该工作检查过的工厂通常只需进行 30 天的补充申请,而无需数月的先前批准。在线外,某一品类可以在本季度进行招标。Zinit 的 AI 代理按地区、资质和 FDA 检查记录搜索供应商,收集质量部门对每次投标的要求,并运行贵方团队批准的采购活动。

  • 103M+ 供应商与公司数据库
  • 在一小时内完成首个 RFP
  • 由贵方团队主导并审批
  • SOC 2
示例公司:其在 GxP 生产线的供应商一种在美国制造的专利药片,使用进口的 API(虚构)
6 提前数月根据其 FDA 记录挑选的第二供应商在第 18 个月(而不是第 24 个月)运送其首批产品,并且进口 API 的每个月成本为示例中的 $600,000。
  1. 100%关税

    针对进口专利药、其APIs以及来自September 29, 2026的APIs关键起始原料,除非原产国或公司协议规定了更低的税率。

  2. 4个月

    针对90%办事处关于事先批准制造补充件的FDA行动目标,而根据30天补充件制造的产品可以在FDA收到该补充件30天后发货。

  3. 12%在某一设施上举行

    财年 FY2024-25 中需要进行设施评估的申请和补充资料,因设施原因收到了完整回应函,并且其中半数以上的设施已被评定为 OAI 或潜在 OAI。

专有药品的进口 API 从 September 29, 2026 支付的费用

  1. 无计划或协议:关税 100%
  2. 已批准的本土化生产回归计划:关税 20%
  3. 欧盟、日本、韩国、瑞士:关税 15%
  4. 英国:关税 0%
  5. 本土化生产计划与定价协议:关税 0%
  6. 美国制造:关税 0%
  7. 仿制药与生物类似药:关税 0%
根据April 2, 2026的11020号公告,232条款对专利药及其APIs和APIs的关键起始原料征收关税。辅料以及仅用于临床试验或研究的进口商品则免征关税。附件三中列出的17公司于July 31, 2026开始执行,其他所有公司则于September 29开始执行。

实例解析:进口 API 每月产生的成本

$600,000 一个月

  • 进口 API 的关税每年 $9.6M × 100% ÷ 12$800,000
  • 低于 A 制造商的较高价格$9.6M 每年 × 25% ÷ 12−$200,000

提前六个月意味着$3.6M。根据示例自身数据的测算,由于无论选择哪条路径,审计、转移、验证批次和稳定性研究的成本都是相同的。如果采用经批准的本土化生产计划,关税将为20%,即每月$160,000,直至在April 2, 2030上升至100%。

发布自 RFPs

  • Caterpillar - Zinit 客户标志
  • Wipro - Zinit 客户标志
  • Bacardi - Zinit 客户标志
  • JD.com - Zinit 客户标志
  • Cargill - Zinit 客户标志
  • Avery Dennison - Zinit 客户标志

GxP 线路穿过场点支出的位置。

这条分界线并不遵循直接支出来源与间接支出来源的划分。动态药品生产管理规范(CGMP)涵盖了任何其工作触及产品、其物料、其记录或制造该产品房间的人员,因此清洁灌装套间的承包商位于分界线之内,而清洁办公室的同一家公司则位于分界线之外。你们的质量部门决定每个供应商处于哪一侧,而该决定确立了变更的执行方式。

内部提示:CGMP 涵盖此项工作

  • 材料

    在您的质量部门放行每一批次之前,APIs、辅料、容器和密封件均不得投入使用。

    21 CFR 211.84

  • 合同制造商与实验室

    FDA 将合同制造商、包装商和检测实验室视为您自身工厂的延伸,您的质量部门负责批准或拒绝其产品。

    21 CFR 200.10,211.22

  • 在 GMP 区域内工作

    合同约定的清洁工作遵循工厂的卫生程序,该程序与虫害防治程序位于同一章节。

    21 CFR 211.56

  • 顾问、校准、计算机系统

    提供制造咨询的顾问必须具备资质并留有记录,且仪器校准和计算机系统控制属于 CGMP 职责。

    21 CFR 211.34,211.68,211.160

  • 临床与非临床工作

    申办方负责选择并监督每个 CRO 并承担临床试验的责任,且非临床安全性研究须在良好实验室规范下进行。

    ICH E6(R3);21 CFR 58

外部:常规支出

IT 服务台与商业软件、办公室与场地、GMP 区域之外的设施、差旅与会议、专业服务、营销与活动机构、办公用品。

质量部门对这些均不作批准,因此只要合同允许,随时可以进行招标。

相关法规规定您须对工作负责,并将供应商资质留待您的质量体系把关,这就是为什么产线由您的质量部门说了算。医疗器械制造商则遵循 QMSR 和 ISO 13485,这将在下方“医疗器械”标签页中介绍。

决定各类企业具体日程的因素。

大型制药公司、生物技术公司、CDMO 和器械制造商在同一条线内采购,但各自持有的日期不同,且由不同的供应商决定。

大型制药企业:网络正转向2026关税

日期如何确定

  • 该关税从 September 29, 2026 起适用于附件 III 之外的每个公司,其 17 列出的公司已于 July 31 开始执行。
  • 一个已批准的国内生产回迁计划的20%费率将于April 2, 2030升至100%,并且该计划可能会将其时间表与所期望的FDA批准情况挂钩。
  • 产品转移到的每一个场地都需要进行备案,其类别取决于该场地针对相关工作所对应的 FDA 检查记录。

采购发挥作用的地方

按地区和 FDA 记录搜索的候选者,因此更多的变动作为 30 天的补充材料录入,并且在网络发生变化的同时,线外的类别展开了竞争。

中型及新兴生物技术企业:CDMO 与 CRO

日期如何确定

  • 某生物技术公司的 10-K 文件显示,新制造商在生产商业化供应产品之前需要获得 FDA 的批准,因此 CDMO 变更远在实际需要日期的很久之前就已启动。
  • 根据自 September 2025 起于 FDA 生效的 ICH E6(R3) 标准,申办方负责选择并监督每个 CRO,同时保留对临床试验的责任。
  • OMB关切生物技术公司名单须于December 18, 2026前提交,联邦合同禁令将在FAR修订后生效,对在此类禁令生效前签署的合同提供五年的保护期。

采购发挥作用的地方

按模态、产能和检查记录进行 CDMO、检测实验室和 CRO 检索,并在 RFP 中包含质量调查问卷。

CDMO:为客户工艺采购的物料

日期如何确定

  • 每个客户的质量协议决定了哪些变更(包括更换组件供应商)需要首先得到客户的批准。
  • 对于 APIs,ICH Q7 规定,除非已通知客户并获得其批准,否则合同制造商不得更改任何工艺、测试方法或规格。
  • 2026 的美国新药短缺中,略低于一半涉及由单一制造商生产的产品,而强制变更则需等待每个客户的批准。

采购发挥作用的地方

在短缺发生前寻找并记录经客户批准的第二信源,以便每个客户的质量部门可以直接审核档案,而无需重新发起请求。

医疗器械:QMSR标准下的供应商

日期如何确定

  • 自February 2, 2026以来,QMSR 已将ISO 13485:2016纳入21 CFR 820中,并对供应商进行持续的基于风险的评估。
  • FDA 要求对供应商主导的材料变更进行分析,即使材料保持在规格范围内也不例外,风险问题将决定是否需要新的 510(k)。
  • FDA表示,大约一半的美国无菌器械使用环氧乙烷进行灭菌,且EPA的2024灭菌器法规在April 2026开始其实施日期。

采购发挥作用的地方

根据资质、产能以及 FDA 记录检索合同灭菌服务商和零部件供应商,以便设计和质量团队评估并确定入围名单。

截至 October 2026 的规则和费率。FDA 在 PDUFA VII 和 GDUFA III 下的审评目标将持续至 September 30, 2027。

谁来签署供应商变更,以及每个签字人需要什么。

在线内,新供应商需经历变更控制,且质量部门可在任何阶段叫停。每个签署人所需的证据可随标书一同提交,因此质量审核从候选名单而非授标阶段即已开始。

变更控制(示例)
变更
为 API 增加第二个供应商,采用相同的合成路线
GxP 影响
是:在新药申请(NDA)中备案的材料
监管类别
如果新场地的上一场针对此项工作的 FDA 检查结果为 NAI 或 VAI,则为 30 天补充申请;如果 FDA 从未就此项工作对其进行过检查或其最后一次检查结果为 OAI,则需事先批准
签署人评估从 Zinit 的档案中获取
基地运营评估转移计划和三个验证批次从 Zinit 的档案中获取各制造商在其标书中说明的工艺契合度与产能
采购评估事件与商业条款从 Zinit 的档案中获取按包含关税的最终成本以及各方案所需时间进行比价的投标
质量可以阻止它评估调查问卷、审计和质量协议,随后是首批产品的放行从 Zinit 的档案中获取随投标附上的问卷、证书和最近一次检查报告(作为您自身质量系统的文件),以及供应商在授标前给出的对您质量协议的初次意见
质量控制评估在减少测试之前对首批产品进行完整测试从 Zinit 的档案中获取三批产品的规格和分析证书
监管事务评估备案类别从 Zinit 的档案中获取每个地点的 FDA 检查分类及日期,数据来源于 FDA 的公开数据
财务评估商业论证从 Zinit 的档案中获取等待每个月所产生的成本,以及每个选项所节省的费用

FDA 要求质量协议与供应合同保持独立,以便两者随投标书一同提交并分别签署。质量部门之外的角色体现了典型变更的运行方式,并且您自己的程序对其进行了命名。

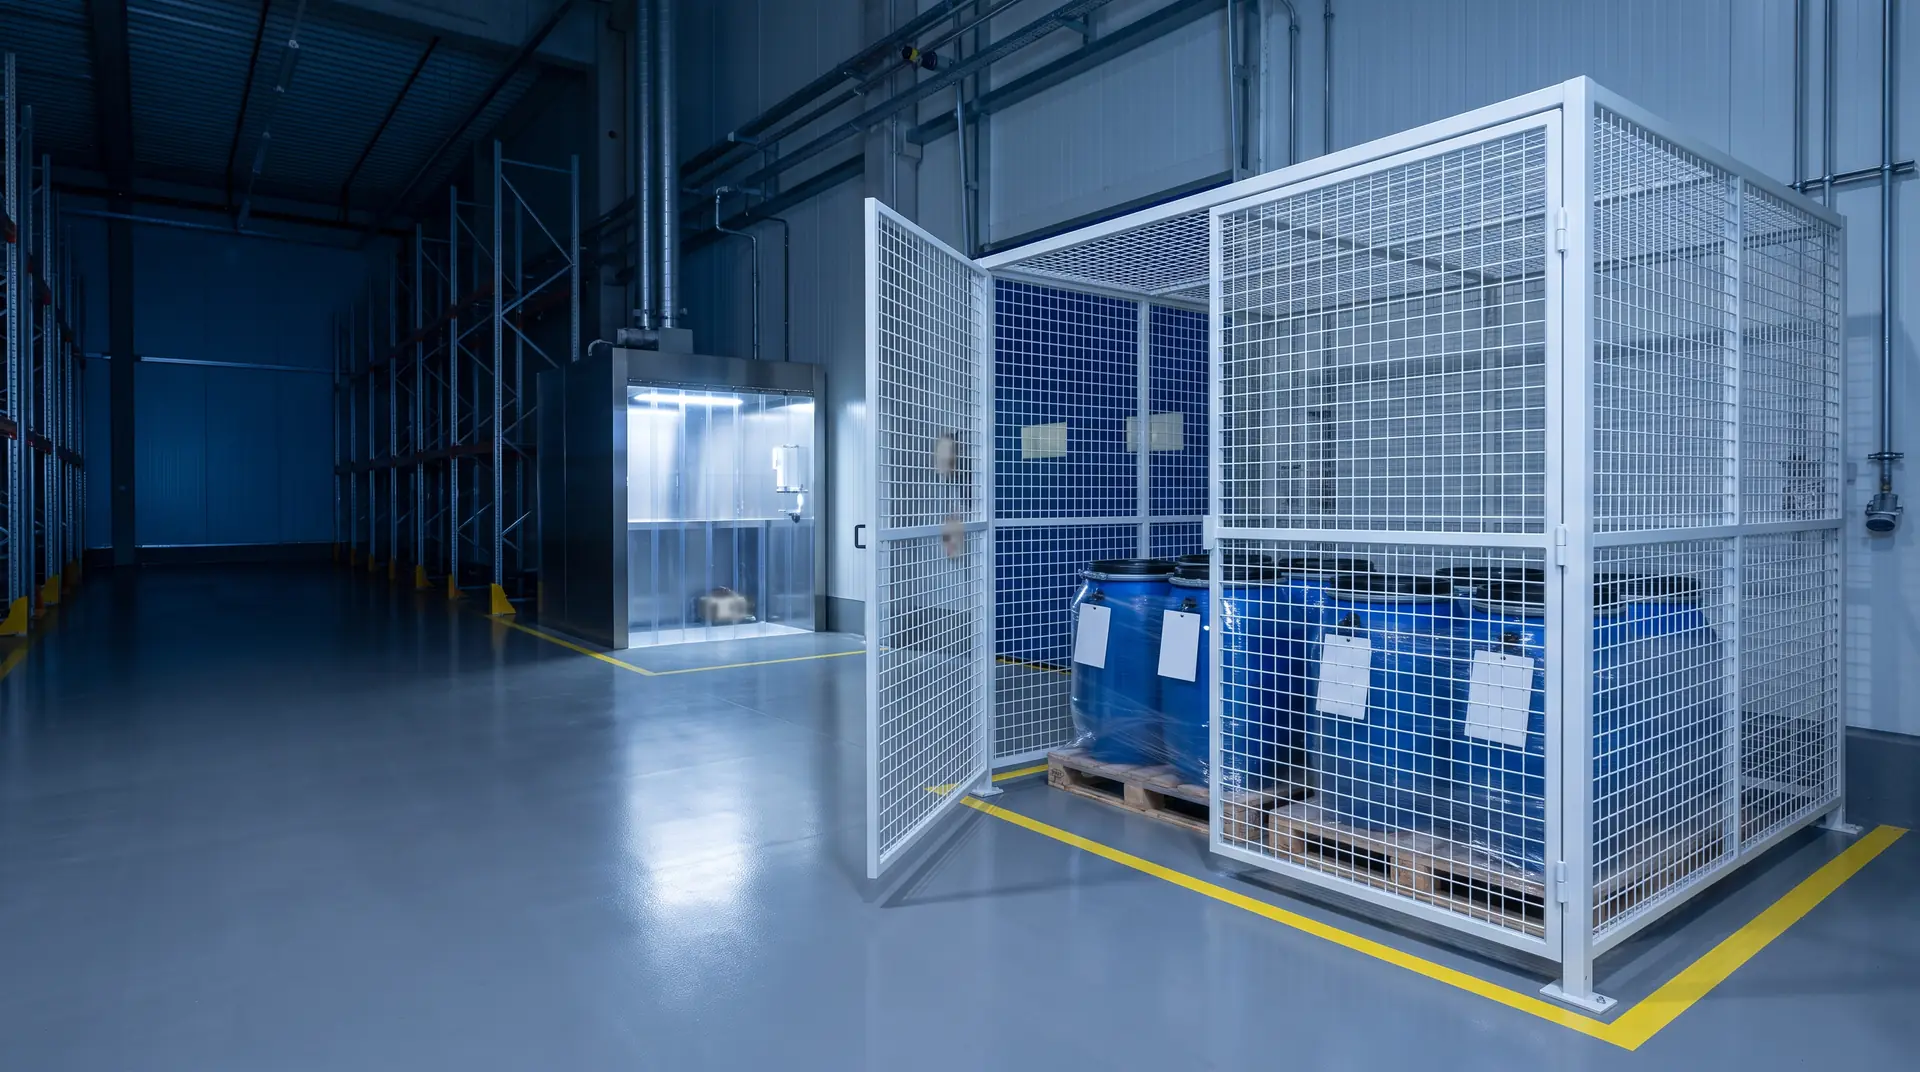
来自新制造商的第一批圆桶将留在隔离区,直到质量部门放行为止。

一项已完成的供应商变更。

本公司为虚构,但各项规则、费率和 FDA 时限均为真实数据并在页脚处标明了引用来源。Zinit 已连接至您的 ERP 和合同文件,因此无需上传任何内容,且您的团队将对每个步骤进行审批。

Zinit · 示例公司 · API 第二货源

Zinit所阅读的内容,原样呈现

  • ERP数据 采购订单与支出,24 个月已同步
  • 合同文件PDF 供应与服务协议阅读
  • 质量体系CSV 合格供应商名录,包含各供应商的 GxP 类别阅读
  • 监管合规XLSX NDA(保密协议)中备案的工厂阅读
  • 报关行CSV 包含原产国与已付关税的条目阅读
  • 质量体系CSV 进行中的变更控制阅读

质量系统的列表是从导出文件中读取的,不会向其中写入任何数据。

产品线内的各类目及其各自的市场。

每个类别都有其自己的时间表,因此搜索在每个类别中都会首先读取不同的事实。

小分子 API 制造商

决定日期的因素该地点的 FDA 合成记录,以及转移工作

现有供应商
  • Cambrex
  • Curia
  • SK pharmteco
  • Thermo Fisher Scientific (Patheon)
  • Sterling Pharma Solutions

生物制品原料药

决定日期的因素具备合适规模的产能,以及以批次计量的转移工作

现有供应商
  • Lonza
  • FUJIFILM Biotechnologies
  • Thermo Fisher Scientific (Patheon)
  • AGC Biologics
  • Catalent

无菌灌装精加工

决定日期的因素该生产线的容器规格与其无菌记录

现有供应商
  • Simtra BioPharma Solutions
  • Thermo Fisher Scientific (Patheon)
  • PCI Pharma Services
  • Jubilant HollisterStier
  • Grand River Aseptic Manufacturing

西林瓶和预充式注射器

决定日期的因素容器类型的变更属于事前批准补充申请

现有供应商
  • SCHOTT Pharma
  • Gerresheimer
  • Stevanato Group
  • BD

胶塞与密封件

决定日期的因素可能改变杂质含量的密闭系统变更需要事先批准

现有供应商
  • West Pharmaceutical Services
  • Datwyler
  • Aptar Pharma

一次性生物工艺系统

决定日期的因素变更通知,在 2020 之后激增

现有供应商
  • Cytiva
  • Thermo Fisher Scientific
  • Sartorius
  • MilliporeSigma
  • Avantor

合同检测实验室

决定日期的因素方法转移,随后进行 30 天的补充程序以完成检测转移

现有供应商
  • Eurofins BioPharma Product Testing
  • Charles River Laboratories
  • SGS
  • Pace Life Sciences
  • Alcami

临床研究机构

决定日期的因素自研究开始起,由申办方全程负责

现有供应商
  • IQVIA
  • ICON
  • Thermo Fisher Scientific (PPD)
  • Parexel
  • Medpace

器械灭菌

决定日期的因素环氧乙烷产能与 EPA 的合规日期

现有供应商
  • Sterigenics (Sotera Health)
  • STERIS AST
  • E-BEAM Services
  • Steri-Tek

各类别中的成熟供应商,展示用于说明市场情况,并非 Zinit 的客户或合作伙伴名单。

制药采购团队首先提出的问题。

是Zinit负责评估供应商资质,还是决定他们处于合规的哪一边?

不是。您的质量部门会批准产线内的每个供应商并保存合格供应商名单,您的法规事务团队则会设定每个申报类别。Zinit 会读取您的质量系统已有的分类,寻找候选供应商,并收集质量部门在每次投标时要求的文件。

这是否触及我们已验证的系统?

否。Zinit在您的质量体系、ERP和文档管理系统旁边开展采购工作,通过读取出口数据和合同,确保供应商批准、变更控制和放行都在您现有的系统中运行,且不会向质量体系回写任何数据。质量体系所依赖的文件仍保存在您的质量体系中,该系统依然是记录之源。

检查记录来自何处?

来自FDA的公开数据仪表板,该仪表板按厂址、日期和项目领域公布最终的 NAI、VAI 和 OAI 分类。它未说明检查涵盖的操作类型,且遗漏了上市前检查和州级检查,因此你们的法规团队会确认相关工作的记录,并且在任何人将其视作未经检查之前,需与制造商核实无记录的厂址。

这些能替代审计吗?

不是的。调查问卷、审计、质量协议以及前三批货物的全面检测仍完全由贵方质量团队负责。改变的是流程顺序,因为随投标一起送达的文件让质量团队能够决定优先审计哪些工厂,并在商业竞标活动仍在进行的同时从入围名单中预约这些审计。

新的 API 制造商总是通过 30 天的补充协议介入吗?

根据现行的 FDA 指南,转移至已通过该类型操作满意检查的场所需进行 30 天的补充申报,而合成路线的变更、FDA 从未对该操作进行过检查的场所或工艺的其他差异则需要事先批准。FDA 关于原料药变更的 2018 草案尚未最终确定,该草案将把新的 API 来源视为多项变更。您的注册团队将做出决定,而检索将向其呈现他们据以做出决定的事实。

关税如何计入对比?

每份投标书都必须说明API的产地及其关键起始原料的来源,因为对于专利药而言,关税涵盖这两者,并且比对结果会加上适用于贵公司的税率。您的贸易法律顾问将确认分类、原产地以及任何本土化生产计划或协议。

我们生产仿制药。这些内容适用吗?

仿制药和生物类似药目前没有 232 章节规定的义务,但简略新药申请(ANDA)的变更规则是相同的,并且对于 ANDA 的标准补充资料批准前申请,FDA 的目标是 6 个月,如果需要进行批准前检查则是 10 个月。在线外,对于任何公司而言这些事件都是相同的。

距离出结果需要多久?

该活动根据您的法规团队已经发布的规范和路线在不到一小时内即可设置完毕,报价则根据制造商所需的时间进行。在线路之外,续签可在几周内授出;在线路之内,首个结果是一个可供您的质量和法规团队采取行动的候选名单。

我们的备案和配方是保密的。

它们将保持原状。技术资料包仅在签署你们法务团队使用的保密协议后,才会发送给入围的制造商,并且API制造商仅能收到你们法规团队已审查并向其发布的工艺路线和规格说明。

你们会联系我们的现任制造商吗?

离不开您的参与。在您的团队批准名单之前不会邀请任何人,且您的现任制造商将由您告知第二供应商的相关信息。

费用是多少?

Zinit 由供应商资助且对买家免费:仅贵方团队选定的中标供应商支付佣金,未中标的投标方无需支付任何费用,在授标之前不产生任何费用。佣金率在我们的网站上公开公布,并且由于费用与贵方做出的授标挂钩,而非取决于谁参与竞争,因此无论您选择哪家合格的供应商,Zinit 获得的收入都是相同的。

Zinit 不做什么?

它不制造或测试任何东西,不批准供应商,不保存您的合格供应商名单,不在 FDA 进行申报或决定申报类别,并且它不能替代您的质量系统、您的 ERP 或您的法规事务团队。

从更改一家供应商开始。

带来您的 CFO 正在咨询的变更,或是常规之外的续签,并在质量和法规部门已经掌握事实的基础上查看其时间表。您的团队负责指导和审批,Zinit 的采购人员将与您的团队并肩协作。

来源

  1. [1] The White House (April 2, 2026), Proclamation 11020, Adjusting Imports of Pharmaceuticals and Pharmaceutical Ingredients into the United States100% on patented pharmaceuticals and their ingredients; 15% for the EU, Japan, Korea and Switzerland; 20% with an approved onshoring plan until April 2, 2030; zero with a pricing agreement until January 20, 2029; generics and biosimilars excluded; effective July 31 and September 29, 2026
  2. [2] Federal Register (April 9, 2026), 91 FR 18183, FR Doc. 2026-06956Proclamation 11020
  3. [3] The White House, Proclamation 11020 Annex Ipatented pharmaceutical articles include their active pharmaceutical ingredients and key starting materials
  4. [4] US Department of Commerce, Bureau of Industry and Security (August 4, 2026), 91 FR 49406zero rate for UK-origin patented pharmaceuticals entered on or after July 31, 2026
  5. [5] US Department of Commerce, Bureau of Industry and Security (September 23, 2026), 91 FR 60360excipients are not pharmaceutical articles; no section 232 duty on imports solely for clinical trials or research, from September 29, 2026
  6. [6] US Department of Commerce, Bureau of Industry and Security (May 13, 2026), 91 FR 26989onshoring plan applications may tie their timelines to expected FDA approvals
  7. [7] US Food and Drug Administration, Changes to an Approved NDA or ANDA, Revision 1 (April 2004, still final)a move to a site without a satisfactory CGMP inspection for the type of operation is a prior approval supplement; otherwise most site moves are 30-day supplements; a satisfactory inspection is NAI or VAI
  8. [8] US Food and Drug Administration, CMC Postapproval Manufacturing Changes To Be Documented in Annual Reports (March 2014)a new supplier of an inactive ingredient named in the application, specification unchanged
  9. [9] US Food and Drug Administration, Postapproval Changes to Drug Substances (draft, September 2018, not for implementation)a switch from one drug substance manufacturer to another proposed as a change in source, a multiple change
  10. [10] 21 CFR 314.70supplements and other changes to an approved NDA; product made under a 30-day supplement may be distributed 30 days after FDA receives it
  11. [11] US Food and Drug Administration, PDUFA VII Performance Goals and Procedures, FY2023-202790% of prior approval manufacturing supplements acted on within 4 months, other manufacturing supplements within 6
  12. [12] US Food and Drug Administration, GDUFA III Performance Goals and Program Enhancements, FY2023-2027standard ANDA prior approval supplements within 6 months, or 10 with a pre-approval inspection
  13. [13] US Food and Drug Administration, Report on the State of Pharmaceutical Quality, FY202528% of FY2024-25 submissions needing a facility assessment received a complete response letter, 43% of them over a facility
  14. [14] US Food and Drug Administration, Data Dashboard, compliance dashboardsfinal NAI, VAI and OAI inspection classifications
  15. [15] US Food and Drug Administration, Data Dashboard, inspectionsstate and pre-approval inspections are not included
  16. [16] 21 CFR 211.84components, containers and closures withheld from use until released by the quality control unit
  17. [17] 21 CFR 211.22the quality control unit approves or rejects components and products made under contract
  18. [18] 21 CFR 200.10contract facilities as an extension of the manufacturer's own facility
  19. [19] 21 CFR 211.56sanitation procedures, including pest control, apply to contractors
  20. [20] 21 CFR 211.34consultants
  21. [21] 21 CFR 211.68automatic, mechanical and electronic equipment, including computer systems
  22. [22] 21 CFR 211.160laboratory controls, including the calibration of instruments
  23. [23] 21 CFR 58.1good laboratory practice for nonclinical laboratory studies
  24. [24] US Food and Drug Administration, Contract Manufacturing Arrangements for Drugs: Quality Agreements (November 2016)the owner's quality unit remains responsible; changes to components and their suppliers; quality agreements kept separate from commercial terms
  25. [25] ICH Q7, Good Manufacturing Practice Guide for Active Pharmaceutical Ingredientssuppliers approved by the quality unit; contract manufacturers make no change without the contract giver's approval
  26. [26] ICH Q10, Pharmaceutical Quality System, section 2.7management of outsourced activities and purchased materials
  27. [27] ICH E6(R3), Good Clinical Practice (January 6, 2025)the sponsor selects and oversees service providers and keeps responsibility
  28. [28] US Food and Drug Administration, E6(R3) Good Clinical Practice (September 2025)ICH E6(R3) issued as FDA final guidance for industry
  29. [29] Federal Register (February 2, 2024), 89 FR 7496Quality Management System Regulation, effective February 2, 2026, incorporating ISO 13485:2016; ongoing, risk-based supplier assessment
  30. [30] US Food and Drug Administration, Deciding When to Submit a 510(k) for a Change to an Existing Device (October 2017)supplier-driven material changes analyzed even within specification
  31. [31] Public Law 119-60, National Defense Authorization Act for Fiscal Year 2026, section 851 (December 18, 2025)the OMB list of biotechnology companies of concern within one year; five years of protection for earlier contracts
  32. [32] American Society of Health-System Pharmacists, drug shortage statistics (January 2001 to June 2026)48% of 2026's new shortages involve sole-source products
  33. [33] Abeona Therapeutics, Form 10-K for 2024 (March 2025)FDA approval is required before any new manufacturer can be used for commercial supply
  34. [34] US Food and Drug Administration, Sterilization for Medical Devicesabout half of US sterile medical devices are sterilized with ethylene oxide
  35. [35] US Environmental Protection Agency (April 5, 2024), 89 FR 24090ethylene oxide emissions standards for commercial sterilizers, compliance from April 6, 2026
  36. [36] BioPhorum (August 2022)supply change notifications surged after the pandemic began
申请演示
申请演示