Zinit 產業 製藥與生命科學

GxP 線兩側的製藥採購。

在產線內部,您選擇的供應商決定了品質與 FDA 所需的時間,因為 FDA 已經為該工作稽核過的廠址通常只需透過 30 天的補充資料即可,而不需耗時數月的事前批准。在產線外部,某個採購類別可在本季進行公開招標。Zinit 的 AI 專員會依地區、資格及 FDA 稽核紀錄來搜尋供應商,收集品質部門隨每次投標要求的資料,並執行您團隊核准的活動。

  • 103M+ 供應商與公司資料庫
  • 在一小時內完成首個 RFP
  • 由您的團隊主導與核准
  • SOC 2
範例公司:其在 GxP 產線的供應商一款美國製造、採用進口 API 的專利錠劑(虛構)
6 提前數月根據其 FDA 記錄挑選後,第二供應來源在第 18 個月而非第 24 個月出貨首批貨物,且進口 API 的每個月成本為範例中的 $600,000。
  1. 100%關稅

    針對進口專利藥品及其 APIs 以及來自 September 29, 2026 的 APIs 關鍵起始原料,除非原產國或公司協議設定了較低的稅率。

  2. 4個月

    FDA 針對處理需要事前審查之製造補充件 90% 的目標,而依據 30 天補充件製造的產品可在 FDA 收到後 30 天內出貨。

  3. 12%在廠房進行

    在 FY2024-25 期間,需要進行廠房評估的申請與補充案件中,有許多因廠房問題而收到完整回覆信(CRL),且其中半數以上的廠房已被評定為 OAI(不合格檢查)或具備 OAI 潛在風險。

專利藥品進口 API 從 September 29, 2026 支付的費用

  1. 無計劃或協議:關稅 100%
  2. 經批准的國內生產迴流計畫:關稅 20%
  3. 歐盟、日本、韓國、瑞士:關稅 15%
  4. 英國:關稅 0%
  5. 在地化生產計畫與定價協議:關稅 0%
  6. 美國製造:關稅 0%
  7. 學名藥與生物相似藥:關稅 0%
根據 April 2, 2026 之 11020 公告,專利藥品及其 APIs 與 APIs 之關鍵起始物料適用 232 關稅。賦形劑以及僅用於臨床試驗或研究之進口商品則免徵。附件三所列之 17 公司自 July 31, 2026 開始適用,其餘所有公司則自 September 29 開始適用。

操作範例:進口 API 每個月的成本

$600,000 每個月

  • 進口 API 的關稅每年 $9.6M × 100% ÷ 12$800,000
  • 低於製造商 A 的較高價格$9.6M 每年 × 25% ÷ 12−$200,000

快六個月就是 $3.6M。根據範例自身數據計算所得的算術結果,因為稽核、移轉、確效批次和穩定性計畫在任何一條路徑上的成本都相同。若有經批准的國內生產迴歸計畫,關稅將為 20%,或每個月 $160,000,直到其在 April 2, 2030 上升至 100%。

發布自 RFPs

  • Caterpillar - Zinit 客戶標誌
  • Wipro - Zinit 客戶標誌
  • Bacardi - Zinit 客戶標誌
  • JD.com - Zinit 客戶標誌
  • Cargill - Zinit 客戶標誌
  • Avery Dennison - Zinit 客戶標誌

GxP 界線貫穿廠房支出的位置。

這條界線並不遵循直接採購與間接採購的劃分。現行藥品優良製造規範(CGMP)涵蓋任何其工作觸及產品、原料、記錄或其製造室的人員,因此清潔灌裝室的承包商位於界線之內,而清潔辦公室的同一家公司則位於界線之外。您的品質單位決定了每個供應商所處的側別,而該決定確立了變更的執行方式。

內部:CGMP 涵蓋此項工作

  • 物料

    APIs、賦形劑、容器與封口在您的品質單位放行各批次之前,皆不得投入使用。

    21 CFR 211.84

  • 合約製造商與實驗室

    FDA 將合約製造商、包裝商和測試實驗室視為您自身廠房的延伸,您的品質單位負責批准或拒絕其製造的產品。

    21 CFR 200.10,211.22

  • 在 GMP 區域內的工作

    合約清潔作業遵循廠房的衛生程序,該程序與病蟲害防治程序位於同一章節。

    21 CFR 211.56

  • 顧問、校正、電腦系統

    提供製造諮詢的顧問必須具備資格並留下記錄,且儀器校正與電腦系統管制均屬於 cGMP 的職責。

    21 CFR 211.34,211.68,211.160

  • 臨床與非臨床工作

    委託方選擇並監督每個委託研究機構(CRO)並承擔試驗責任,非臨床安全性研究則依循良好實驗室規範(GLP)進行。

    ICH E6(R3);21 CFR 58

外部:一般支出

IT 服務台與商業軟體、辦公室與廠區、GMP 區域外的設施、差旅與會議、專業服務、行銷與活動代理商、辦公用品。

品質部門對此全不批准,因此只要合約允許,隨時可以進行招標。

相關法規規定您須對工作負責,並將供應商的資格認定交由您的品質系統處理,這正是為什麼產線屬於您品質單位的權責範圍。醫療器材製造商則遵循 QMSR 與 ISO 13485,相關內容請參閱下方的醫療器材分頁。

決定各類型公司時效的因素。

大型製藥公司、生技公司、CDMO 與醫療器材製造商在同一條界線內採購,但各自持有不同的日期,並由不同的供應商決定。

大型製藥:正因應 2026 關稅而調整網絡的搬遷

日期是如何確定的

  • 此關稅適用於自 September 29, 2026 起至附件 III 之外的所有公司,其 17 列名公司已於 July 31 開始實施。
  • 經批准的國內生產迴流計劃之 20% 費率將於 April 2, 2030 上調至 100%,且該計劃可能會將其時程與預期的 FDA 批准掛鉤。
  • 產品轉移到的每一個廠址皆需提交藥政登錄,其類別取決於該廠址針對此項作業的 FDA 稽查記錄。

採購推動它的地方

按地區與 FDA 記錄搜尋的候選人,因此更多的變動將以 30 天的補充資料形式納入,並且在網路變更的同時,界線之外的類別也參與了競爭。

中型與新興生技公司:委託開發暨製造服務(CDMO)與委託研究機構(CRO)

日期是如何確定的

  • 某家生技公司的 10-K 報告指出,在新的製造商可開始供應商業化產品之前,必須先取得 FDA 核准,因此更換 CDMO 的時程必須在實際需求日期的很久之前就開始進行。
  • 根據自 September 2025 起於 FDA 生效的 ICH E6(R3) 規定,委託者負責選擇並監督各 CRO,同時維持對試驗的最終責任。
  • 管理及預算局(OMB)的受關注生物技術公司名單預計於 December 18, 2026 前公佈,聯邦合約禁令將在 FAR 修訂後生效,並對生效前簽署的合約提供五年的保護期。

採購推動它的地方

依據技術模組、產能與稽查記錄進行 CDMO、測試實驗室與 CRO 搜尋,品質問卷則納入 RFP 中。

CDMO:為客戶製程採購的物料

日期是如何確定的

  • 每個客戶的品質協議決定了哪些變更(包含變更零組件供應商)需要先取得客戶核准。
  • 對於 APIs,ICH Q7 規定,除非已通知客戶並獲得其批准,否則合約製造商不得變更任何製程、測試方法或規格。
  • 2026 的美國新藥短缺中,將近一半涉及由單一製造商生產的產品,且隨後的強制變更需等待每個客戶的批准。

採購推動它的地方

在發生短缺之前尋找並記錄獲得客戶批准之材料的第二供應來源,以便每個客戶的品質單位可以直接審查檔案而非請求。

醫療器材:遵循 QMSR 的供應商

日期是如何確定的

  • 自 February 2, 2026 起,品質系統法規(QMSR)已透過持續、基於風險的供應商評估,將 ISO 13485:2016 納入 21 CFR 820 中。
  • FDA 要求對供應商主導的物料變更進行分析,即使該物料保持在規格範圍內亦然,且風險問題決定是否需要新的 510(k)。
  • FDA 表示,大約一半的美國無菌醫療器材採用環氧乙烷進行滅菌,而 EPA 的 2024 滅菌器法規已於 April 2026 開始實施合規日期。

採購推動它的地方

透過其認證、產能和 FDA 記錄來搜尋合約滅菌服務商與零組件供應商,以便設計與品質團隊評估並選出決選名單。

截至 October 2026 的規則與費率。FDA 在 PDUFA VII 與 GDUFA III 下的審查目標持續至 September 30, 2027。

誰來簽署供應商變更,以及各簽署人需要哪些條件。

線內的新供應商須經歷變更管制,且品質單位可在任何時間點叫停。每個簽署人所需的證據可以隨著投標書一同送達,因此品質管控是從決選名單開始,而不是從決標開始。

變更管制(範例)
變更
為 API 新增第二家供應商,採用相同的合成路徑
GxP 影響
是:新藥申請(NDA)中歸檔的材料
法規類別
若新廠房針對此項作業的最近一次 FDA 檢查結果為 NAI 或 VAI,則為 30 天的補充文件;若 FDA 從未針對此項作業檢查該廠房,或其最近一次檢查結果為 OAI,則須事先核准
簽署人評估取自 Zinit 的檔案
廠址營運評估移轉計畫與三次驗證批次取自 Zinit 的檔案各製造商在其投標書中所述的製程契合度與產能
採購評估事件與商業條款取自 Zinit 的檔案按包含關稅之落地成本以及各選項所需月數進行比價的投標
品質可予以阻止評估問卷、稽核與品質協議,隨後進行首批產品放行取自 Zinit 的檔案隨投標附上問卷、證書以及最近一次稽核結果,作為您自身品質系統的檔案;若供應商在決標前提供,則附上其對您品質協議的初步意見
品質管制評估在減少測試之前對首批批次進行完整測試取自 Zinit 的檔案三批次的規格與分析證明書
法規事務評估歸檔類別取自 Zinit 的檔案各廠房的 FDA 檢查分類與日期,來自 FDA 的公開資料
財務評估商業案例取自 Zinit 的檔案每等待一個月的成本,以及每個選項所能節省的開支

FDA 要求品質協議與供應合約分開保存,以便兩者隨出價同行並分開簽署。品質單位以外的角色說明瞭典型變更的運作方式,而您自己的程序會對其進行命名。

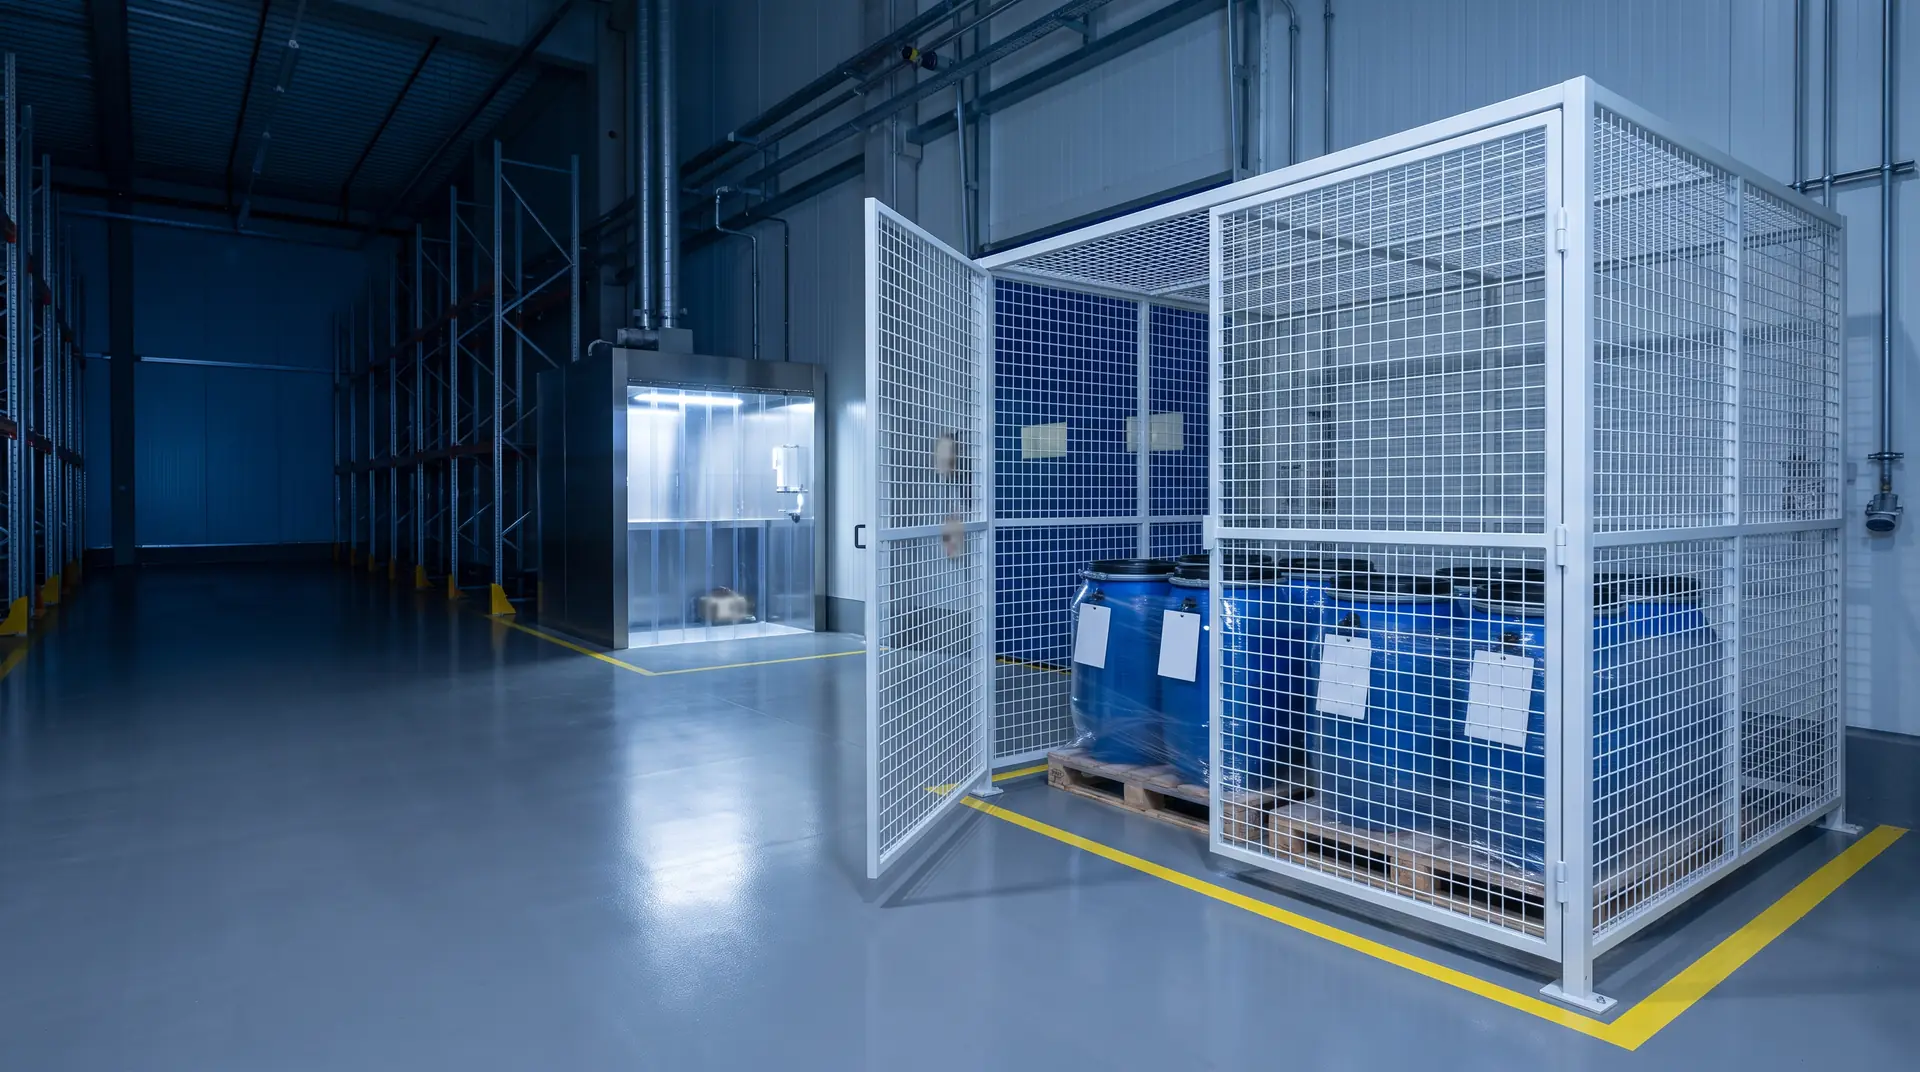
來自新製造商的第一批桶裝原料需在隔離區等待,直到品質部門放行為止。

一項完整的供應商變更作業。

本公司為虛構,但法規、費率與 FDA 時效均屬真實,並列於頁腳引用處。Zinit 已連接至您的 ERP 與合約檔案,因此無需上傳任何資料,且所有步驟均由您的團隊進行審批。

Zinit · 範例公司 · API 第二供應來源

Zinit 的真實解讀,原汁原味

  • ERP資料 採購訂單與支出,24 個月已同步
  • 合約檔案PDF 供應與服務合約讀取
  • 品質系統CSV 合格供應商名單,包含各供應商的 GxP 等級讀取
  • 法規遵循XLSX NDA(保密協議)中登記的廠址讀取
  • 報關行CSV 包含原產國與已繳關稅之項目讀取
  • 品質系統CSV 未結案的變更控制讀取

品質系統的清單是從匯出檔案讀取的,不會寫入任何資料回去。

產品線內的類別及其各自的市場。

每個類別皆有其自身的時程,因此搜尋在每個類別中會優先讀取不同的事實。

小分子 API 製造商

決定時效的因素用於合成的站點 FDA 記錄與轉移

現有供應商
  • Cambrex
  • Curia
  • SK pharmteco
  • Thermo Fisher Scientific (Patheon)
  • Sterling Pharma Solutions

生物製劑藥品成分

決定時效的因素具備適當規模的產能,並以批次來衡量轉移成效

現有供應商
  • Lonza
  • FUJIFILM Biotechnologies
  • Thermo Fisher Scientific (Patheon)
  • AGC Biologics
  • Catalent

無菌充填包裝

決定時效的因素該產線的容器格式及其無菌記錄

現有供應商
  • Simtra BioPharma Solutions
  • Thermo Fisher Scientific (Patheon)
  • PCI Pharma Services
  • Jubilant HollisterStier
  • Grand River Aseptic Manufacturing

小瓶與預充填注射器

決定時效的因素容器類型的變更屬於事前核准補充申請

現有供應商
  • SCHOTT Pharma
  • Gerresheimer
  • Stevanato Group
  • BD

膠塞與密封件

決定時效的因素可能改變雜質的容器密封件變更需要事先批准

現有供應商
  • West Pharmaceutical Services
  • Datwyler
  • Aptar Pharma

一次性生物製程系統

決定時效的因素變更通知,在 2020 之後激增

現有供應商
  • Cytiva
  • Thermo Fisher Scientific
  • Sartorius
  • MilliporeSigma
  • Avantor

合約測試實驗室

決定時效的因素方法轉移,隨後進行 30 天的補充申請以轉移測試作業

現有供應商
  • Eurofins BioPharma Product Testing
  • Charles River Laboratories
  • SGS
  • Pace Life Sciences
  • Alcami

臨床研究組織

決定時效的因素研究開始,由贊助者全程負責

現有供應商
  • IQVIA
  • ICON
  • Thermo Fisher Scientific (PPD)
  • Parexel
  • Medpace

器材滅菌

決定時效的因素環氧乙烷產能與 EPA 的合規期限

現有供應商
  • Sterigenics (Sotera Health)
  • STERIS AST
  • E-BEAM Services
  • Steri-Tek

各類別中已建立的供應商,旨在說明市場情況,而非 Zinit 的客戶或合作夥伴清單。

製藥採購團隊首先會問的問題。

Zinit 是否負責合格化供應商或決定他們屬於哪一邊?

不會。您的品質單位會核准產線內的每一家供應商並維護合格供應商清單,而您的法規事務團隊則會設定每個報備類別。Zinit 會讀取您品質系統中現有的分類、尋找候選供應商,並在每次投標時收集品質部門要求的檔案。

是否會影響我們的已確效系統?

否。Zinit 在您的品質系統、ERP 和文件管理系統旁協助執行採購作業,讀取出口資料與合約,因此供應商核准、變更管制和產品放行皆維持在您現有的系統中運行,且不會寫入品質系統。品質管理所依賴的文件仍會歸檔於您的品質系統中,該系統將維持為正式記錄。

檢查記錄從何而來?

來自 FDA 的公開數據儀表板,該儀表板按廠址、日期和專案領域發布最終的 NAI、VAI 和 OAI 分類。它並未說明檢查涵蓋的操作類型,且遺漏了預先批准和州級檢查,因此您的法規團隊會確認相關工作的記錄,若某個廠址沒有記錄,則會在任何人將其視為未受檢查之前與製造商進行核實。

這些能取代稽核嗎?

不會。問卷、稽核、品質協議以及前三批貨的全面測試仍由你們的品質團隊負責。改變的是順序,因為隨著投標文件一起到達的資料能讓品質團隊決定優先稽核哪些廠址,並在決標名單中預約這些稽核,而此同時商業競標活動仍在進行。

新的 API 製造商是否總是在 30 天的補充期內進場?

根據現行的 FDA 指南,若將作業轉移至針對該類作業已具備滿意檢查記錄的廠址,僅需進行 30 天的補充申請;然而,若合成路線變更、廠址未曾接受過 FDA 針對該作業的檢查,或製程存在其他差異,則需事先取得核准。FDA 關於原料藥變更的 2018 草案尚未定案,該草案會將新的 API 來源視為多項變更。您的法規事務團隊將進行判定,而搜尋結果將為其判定提供事實依據。

關稅如何納入比較?

每項投標皆須說明 API 的製造地及其關鍵起始物料的來源地,因為對於專利藥品而言,關稅涵蓋這兩者,且比價時會計入適用於貴公司的稅率。您的貿易法律顧問將負責確認產品分類、原產地以及任何回流計畫或協議。

我們製造學名藥。這些規定適用嗎?

目前學名藥與生物相似藥不負有第 232 條的義務,但簡易新藥申請案(ANDA)的變更規則是相同的,且 FDA 對 ANDA 標準事前批准補充申請案的目標時限為 6 個月,若需進行上市前查廠則為 10 個月。在線外,各公司的事件流程皆相同。

距離出結果還需要多久?

本活動可根據您的法規團隊已經發布的規範與路徑在不到一小時內完成設置,而出價則花費製造商所需的時間。在界線之外,續約可在幾週內授予;而在界線之內,第一個結果是您的品質與法規團隊可以據此採取行動的入圍名單。

我們的備案與配方皆屬機密。

它們將保持原樣。技術資料包僅在您的法律團隊所使用的保密協議簽署後,才會發送給入圍的製造商,並且 API 製造商僅會收到您的法規團隊已審查並向其發布的路徑與規格。

你們會聯繫我們目前的製造商嗎?

絕不擅自行動。在您的團隊核准名單之前,不會邀請任何人,且您目前的製造商將從您這裡得知第二供應商的消息。

成本是多少?

Zinit 由供應商資助且對買家免費:只有您團隊選定為得標者的供應商才需支付佣金,落標者無需支付任何費用,在您授標之前不需支付任何款項。佣金率在我們的網站上公開發布,且由於費用是與您的團隊所做的授標掛鉤,而非取決於誰參與競爭,因此無論您選擇哪家合格供應商,Zinit 收取的金額都相同。

Zinit 不做什麼?

它不製造或測試任何東西、不核准供應商、不持有您的合格供應商清單、不向 FDA 遞交文件或決定報備類別,且它無法取代您的品質系統、您的 ERP 或您的法規事務團隊。

從更換一家供應商開始。

帶上財務長(CFO)所關心的變更或合約期外續約,並在品質與法規部門已備妥事實的情況下檢視其時程。您的團隊負責主導與審批,而 Zinit 的採購人員將與您的團隊並肩協作。

來源

  1. [1] The White House (April 2, 2026), Proclamation 11020, Adjusting Imports of Pharmaceuticals and Pharmaceutical Ingredients into the United States100% on patented pharmaceuticals and their ingredients; 15% for the EU, Japan, Korea and Switzerland; 20% with an approved onshoring plan until April 2, 2030; zero with a pricing agreement until January 20, 2029; generics and biosimilars excluded; effective July 31 and September 29, 2026
  2. [2] Federal Register (April 9, 2026), 91 FR 18183, FR Doc. 2026-06956Proclamation 11020
  3. [3] The White House, Proclamation 11020 Annex Ipatented pharmaceutical articles include their active pharmaceutical ingredients and key starting materials
  4. [4] US Department of Commerce, Bureau of Industry and Security (August 4, 2026), 91 FR 49406zero rate for UK-origin patented pharmaceuticals entered on or after July 31, 2026
  5. [5] US Department of Commerce, Bureau of Industry and Security (September 23, 2026), 91 FR 60360excipients are not pharmaceutical articles; no section 232 duty on imports solely for clinical trials or research, from September 29, 2026
  6. [6] US Department of Commerce, Bureau of Industry and Security (May 13, 2026), 91 FR 26989onshoring plan applications may tie their timelines to expected FDA approvals
  7. [7] US Food and Drug Administration, Changes to an Approved NDA or ANDA, Revision 1 (April 2004, still final)a move to a site without a satisfactory CGMP inspection for the type of operation is a prior approval supplement; otherwise most site moves are 30-day supplements; a satisfactory inspection is NAI or VAI
  8. [8] US Food and Drug Administration, CMC Postapproval Manufacturing Changes To Be Documented in Annual Reports (March 2014)a new supplier of an inactive ingredient named in the application, specification unchanged
  9. [9] US Food and Drug Administration, Postapproval Changes to Drug Substances (draft, September 2018, not for implementation)a switch from one drug substance manufacturer to another proposed as a change in source, a multiple change
  10. [10] 21 CFR 314.70supplements and other changes to an approved NDA; product made under a 30-day supplement may be distributed 30 days after FDA receives it
  11. [11] US Food and Drug Administration, PDUFA VII Performance Goals and Procedures, FY2023-202790% of prior approval manufacturing supplements acted on within 4 months, other manufacturing supplements within 6
  12. [12] US Food and Drug Administration, GDUFA III Performance Goals and Program Enhancements, FY2023-2027standard ANDA prior approval supplements within 6 months, or 10 with a pre-approval inspection
  13. [13] US Food and Drug Administration, Report on the State of Pharmaceutical Quality, FY202528% of FY2024-25 submissions needing a facility assessment received a complete response letter, 43% of them over a facility
  14. [14] US Food and Drug Administration, Data Dashboard, compliance dashboardsfinal NAI, VAI and OAI inspection classifications
  15. [15] US Food and Drug Administration, Data Dashboard, inspectionsstate and pre-approval inspections are not included
  16. [16] 21 CFR 211.84components, containers and closures withheld from use until released by the quality control unit
  17. [17] 21 CFR 211.22the quality control unit approves or rejects components and products made under contract
  18. [18] 21 CFR 200.10contract facilities as an extension of the manufacturer's own facility
  19. [19] 21 CFR 211.56sanitation procedures, including pest control, apply to contractors
  20. [20] 21 CFR 211.34consultants
  21. [21] 21 CFR 211.68automatic, mechanical and electronic equipment, including computer systems
  22. [22] 21 CFR 211.160laboratory controls, including the calibration of instruments
  23. [23] 21 CFR 58.1good laboratory practice for nonclinical laboratory studies
  24. [24] US Food and Drug Administration, Contract Manufacturing Arrangements for Drugs: Quality Agreements (November 2016)the owner's quality unit remains responsible; changes to components and their suppliers; quality agreements kept separate from commercial terms
  25. [25] ICH Q7, Good Manufacturing Practice Guide for Active Pharmaceutical Ingredientssuppliers approved by the quality unit; contract manufacturers make no change without the contract giver's approval
  26. [26] ICH Q10, Pharmaceutical Quality System, section 2.7management of outsourced activities and purchased materials
  27. [27] ICH E6(R3), Good Clinical Practice (January 6, 2025)the sponsor selects and oversees service providers and keeps responsibility
  28. [28] US Food and Drug Administration, E6(R3) Good Clinical Practice (September 2025)ICH E6(R3) issued as FDA final guidance for industry
  29. [29] Federal Register (February 2, 2024), 89 FR 7496Quality Management System Regulation, effective February 2, 2026, incorporating ISO 13485:2016; ongoing, risk-based supplier assessment
  30. [30] US Food and Drug Administration, Deciding When to Submit a 510(k) for a Change to an Existing Device (October 2017)supplier-driven material changes analyzed even within specification
  31. [31] Public Law 119-60, National Defense Authorization Act for Fiscal Year 2026, section 851 (December 18, 2025)the OMB list of biotechnology companies of concern within one year; five years of protection for earlier contracts
  32. [32] American Society of Health-System Pharmacists, drug shortage statistics (January 2001 to June 2026)48% of 2026's new shortages involve sole-source products
  33. [33] Abeona Therapeutics, Form 10-K for 2024 (March 2025)FDA approval is required before any new manufacturer can be used for commercial supply
  34. [34] US Food and Drug Administration, Sterilization for Medical Devicesabout half of US sterile medical devices are sterilized with ethylene oxide
  35. [35] US Environmental Protection Agency (April 5, 2024), 89 FR 24090ethylene oxide emissions standards for commercial sterilizers, compliance from April 6, 2026
  36. [36] BioPhorum (August 2022)supply change notifications surged after the pandemic began
請求示範
請求示範